英文原题:Programmable Photocatalytic Generation of Distonic Phosphonium Radical Cations for Deoxygenative Annulation with α,β-Unsaturated Aldehydes
通讯作者:Kohsuke Ohmatsu,庆应义塾大学;Takashi Ooi,名古屋大学
作者:Taiga Ando, Sawa Onishi, Kohsuke Ohmatsu, Takashi Ooi(Taiga Ando与Sawa Onishi共同第一作者)
研究背景:
环庚烯是许多天然产物和药物分子中的重要结构单元,其七元环与内嵌双键有助于拓展分子的三维化学空间。然而,中环形成在在热力学上面临焓与熵的不利因素,且构象的柔性易诱发低聚化副反应,使取代环庚烯的高效合成仍具挑战。尽管现有的闭环复分解、Pauson-Khand型反应、环扩张以及[4+3]、[5+2]环加成等策略取得一定的进展,但受限于底物预官能化、异构化、底物范围或环加成拓扑。作者此前将光催化自由基级联与分子内Wittig反应结合,实现五元和六元环烯烃构筑。本研究进一步引入稳定鏻甜菜碱作为荷基异位自由基阳离子前体,通过单电子氧化、脱羧及后续Wittig关环,将目标环尺寸编码到前体碳链长度中,从而发展温和、模块化的中环合成方法。
内容介绍:
近日,名古屋大学Takashi Ooi团队联合庆应义塾大学Kohsuke Ohmatsu团队在Precision Chemistry上发表了可编程光催化生成荷基异位鏻自由基阳离子,用于与α,β-不饱和醛的脱氧环合反应的研究。本文以鏻甜菜碱为前体,经可见光催化生成荷基异位鏻自由基阳离子,并通过链长编码实现六至八元环烯烃的可编程构筑。
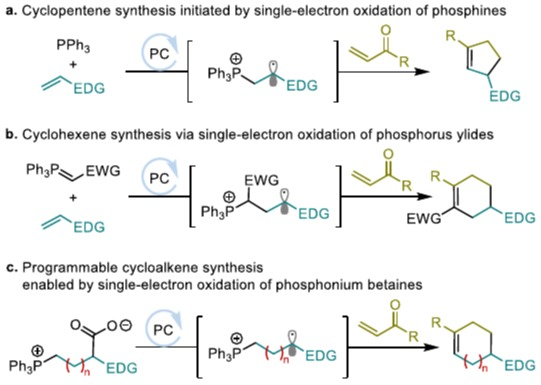
图1.研究背景与总体反应策略:(a)三芳基膦参与的环戊烯合成;(b)磷叶立德参与的环己烯合成;(c)基于鏻羧酸盐链长编码的环烯烃合成。
图1展示了本研究的设计逻辑。作者此前通过三芳基膦和磷叶立德的单电子氧化,引发自由基级联与分子内Wittig反应,分别构筑环戊烯和环己烯。本研究进一步采用鏻甜菜碱为前体,经光催化单电子氧化和脱羧生成荷基异位鏻自由基阳离子,再与α,β-不饱和羰基受体发生加成,最终通过分子内Wittig反应关环,在本研究所考察的底物范围内,成功实现环合的羰基受体为α,β-不饱和醛,所测试的α,β-不饱和酮未生成目标环化产物。该策略的核心是利用前体碳链长度预先编码目标环尺寸。
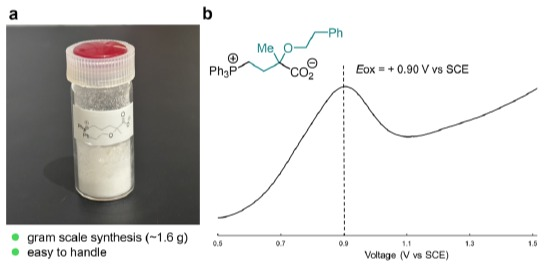
图2.(a)可稳定储存且易于操作的鏻羧酸盐1a;(b)鏻羧酸盐1a的方波伏安曲线。
图2验证关键鏻羧酸盐前体1a的可操作性及电化学性质。作者以克级规模制得1a,该化合物可稳定储存并在常规条件下操作,为后续反应应用提供便利。方波伏安测试显示,1a相对于饱和甘汞电极(SCE)的氧化电位为+0.90 V,说明其可在适当的可见光光氧化还原条件下发生单电子氧化。这一结果为Ir光催化剂筛选提供依据,也支持“先氧化鏻甜菜碱、再脱羧生成荷基异位自由基阳离子”的反应设计。
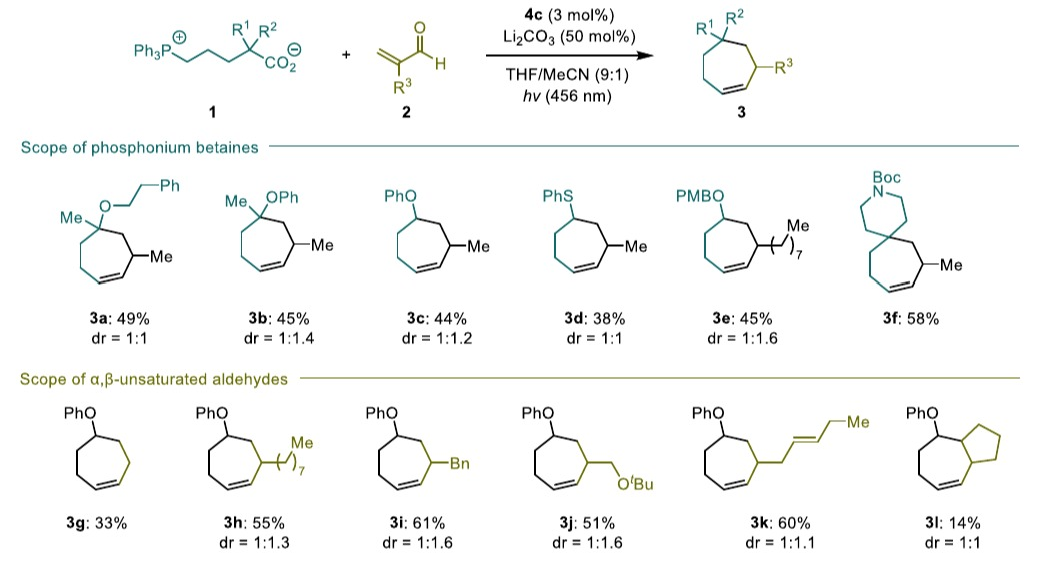
图3.鏻羧酸盐与α,β-不饱和醛的底物适用范围。各产物结构下方的百分数与比例数值分别表示分离收率和非对映异构体比(dr)。
图3考察了脱氧环合反应的底物范围。能够生成与氧或硫原子直接相连的碳中心自由基,或叔碳自由基的鏻羧酸内盐均可参与反应,生成相应的取代环庚烯;含环状骨架的前体还可用于构筑螺环产物。未取代及α-取代丙烯醛衍生物也具有反应活性,部分产物收率可达61%。但简单一级或二级烷基自由基前体、β-芳基烯醛和α,β-不饱和酮未能顺利环化,表明体系对自由基性质和受体结构仍存在一定限制。
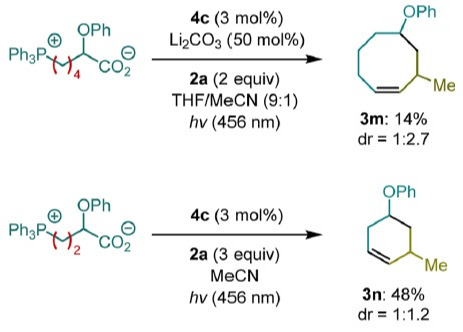
图4.通过改变鏻羧酸盐前体链长,实现不同环尺寸环烯烃的模块化构筑。
图4展示了通过调节前体碳链长度控制产物环尺寸的可行性。相对于用于七元环构筑的前体,将相关碳链延长一个碳,可获得八元环产物3m,分离收率为14%;缩短一个碳,并相应调整反应条件,则可获得六元环产物3n,分离收率为48%。这些结果支持将目标环尺寸编码于前体结构中的设计思路,但不同环尺寸的反应效率和适用条件存在差异。此外,十元环和十四元环的构筑尝试未获得目标产物,说明该策略的环尺寸拓展仍存在限制。
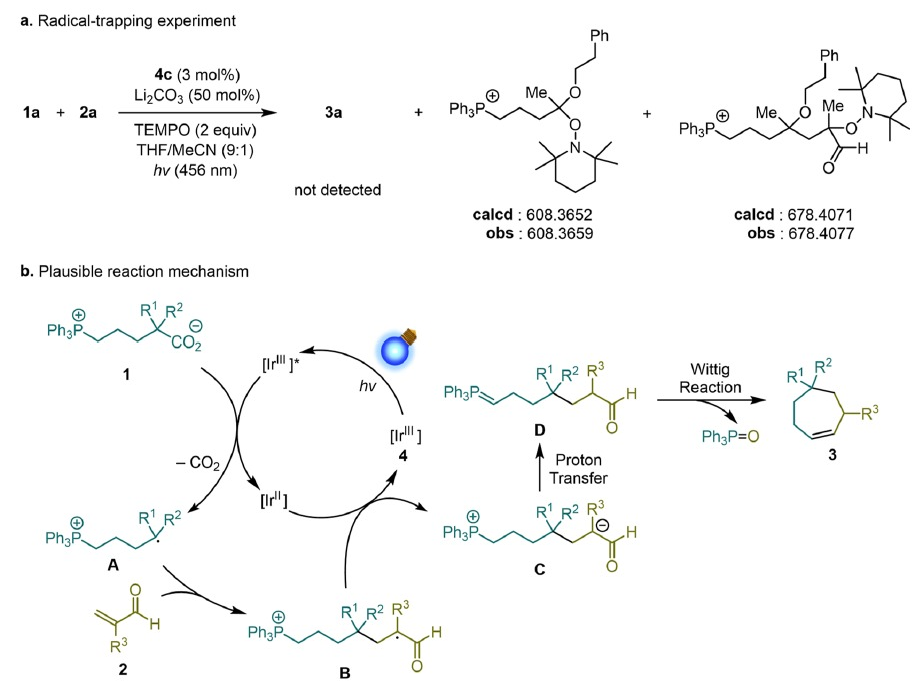
图5.(a)以2,2,6,6-四甲基哌啶-1-氧自由基(TEMPO)为捕获剂的自由基捕获实验;(b)作者提出的脱羧脱氧环合反应可能机理。
图5给出了TEMPO自由基捕获实验及作者提出的可能反应机理;Stern-Volmer淬灭实验结果则见支持信息Figure S5。加入TEMPO后,目标环化产物完全未检出,并通过电喷雾电离质谱(ESI-MS)检测到所推测自由基中间体的TEMPO加合物信号,支持反应涉及自由基过程。Stern–Volmer发光淬灭实验表明,在所考察的条件下,1a对光催化剂4c激发态的淬灭作用明显强于2-苄基丙烯醛。结合1a的氧化电位,该结果支持由1a向激发态光催化剂进行单电子转移的起始步骤。在该过程中,1a被氧化,激发态光催化剂被还原,属于光催化剂的还原淬灭过程。在作者提出的催化循环中,蓝光激发的光催化剂4c通过单电子转移氧化1a,后者经脱羧生成具有亲核性的荷基异位鏻自由基阳离子A。A与α,β-不饱和醛发生共轭加成,生成羰基α位的碳中心自由基B。随后,B被Ir(II)物种单电子还原,形成烯醇盐中间体C,并经质子转移生成磷叶立德D。D进一步发生分子内Wittig反应,生成环烯烃产物3及三苯基氧化膦。上述催化循环属于基于现有实验结果提出的可能机理。
总结/展望:
本文报道了一种可见光驱动的鏻羧酸盐与α,β-不饱和醛脱羧脱氧环合反应,在温和条件下合成多种取代环庚烯。该方法以稳定鏻甜菜碱为前体,经单电子氧化、脱羧、自由基加成及分子内Wittig反应完成成环,并通过改变前体链长获得六元和八元环烯烃,体现结构编码环尺寸的可编程设计。TEMPO捕获实验证实了自由基过程,Stern-Volmer淬灭结果与氧化电位共同表明,1a优先被氧化是反应的起始步骤;作者提出的完整催化循环仍属于一种可能的反应机理。该策略为中环碳环的模块化构建提供了新平台,但仍存在部分底物不适用、总体收率中等及非对映选择性有限等不足。未来研究可进一步拓展底物范围并提升立体选择性,以增强其在复杂分子合成中的应用潜力。
Cite this: Ando, T.; Onishi, S.; Ohmatsu, K.; Ooi, T. Programmable Photocatalytic Generation of Distonic Phosphonium Radical Cations for Deoxygenative Annulation with α,β-Unsaturated Aldehydes. Precision Chemistry 2026 .https://doi.org/10.1021/prechem.6c00033